 400-001-9769
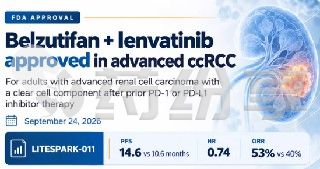
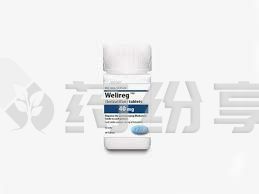
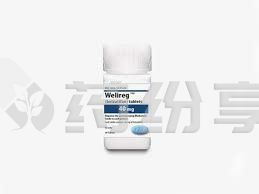
2026年9月,美国食品药品监督管理局(FDA)批准贝组替凡(belzutifan)联合仑伐替尼/乐伐替尼(lenvatinib),用于既往接受程序性死亡受体1(PD-1)或程序性死亡配体1(PD-L1)抑制剂治疗的成人晚期肾细胞癌(RCC)患者,且肿瘤含有透明细胞成分。此次批准为既往接受免疫治疗后疾病进展的晚期透明细胞肾细胞癌患者提供了新的联合治疗选择。
作用机制
1.贝组替凡是一种缺氧诱导因子-2α(HIF-2α)抑制剂,可抑制HIF-2α相关信号通路,进而影响肿瘤细胞生长和血管生成。
2.仑伐替尼是一种多靶点受体酪氨酸激酶抑制剂,可作用于参与肿瘤血管生成和肿瘤生长的相关通路。两药联合旨在通过不同机制抑制肿瘤进展。
适应症
贝组替凡联合仑伐替尼获批用于成人晚期肾细胞癌患者,患者肿瘤需含有透明细胞成分,并且疾病在接受PD-1或PD-L1抑制剂治疗后进展,或在完成PD-1抑制剂辅助治疗后6个月内出现进展。
临床研究及安全性数据
一、研究人群
此次批准主要基于3期LITESPARK-011研究(NCT04586231)。该研究是一项开放标签、随机、活性对照试验,共纳入747例晚期透明细胞肾细胞癌患者。
患者按1∶1比例随机接受贝组替凡联合仑伐替尼,或卡博替尼(cabozantinib)治疗。主要疗效终点包括无进展生存期(PFS)和总生存期(OS),客观缓解率(ORR)为其他疗效指标。
二、疗效结果
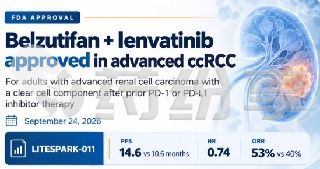
贝组替凡联合仑伐替尼组的中位PFS为14.6个月,卡博替尼组为10.6个月,疾病进展或死亡风险比(HR)为0.74(95% CI:0.61~0.89),单侧p=0.00095。
两组中位OS分别为33.7个月和28.6个月,HR为0.85(95% CI:0.70~1.03),最终OS分析未达到统计学显著差异。
客观缓解率方面,联合治疗组为53%,卡博替尼组为40%,单侧p=0.0002。
三、安全性结果
贝组替凡的黑框警告包括胚胎-胎儿毒性,其他警告和注意事项包括贫血和缺氧。
贝组替凡联合仑伐替尼治疗还需关注心功能障碍。仑伐替尼相关安全性风险包括高血压、心功能障碍、动脉血栓栓塞、肝毒性、肾功能损害、蛋白尿、腹泻、瘘和胃肠道穿孔、QT间期延长、低钙血症、可逆性后部脑病综合征、出血、甲状腺功能异常、伤口愈合受损及下颌骨坏死等。
推荐剂量
贝组替凡联合仑伐替尼的推荐剂量为:
贝组替凡120 mg,每日一次;仑伐替尼20 mg,每日一次。
两药联合使用,直至疾病进展或出现无法耐受的毒性。
FDA批准意义
此次批准基于LITESPARK-011研究结果。与卡博替尼相比,贝组替凡联合仑伐替尼显著延长了患者的无进展生存期,并提高了客观缓解率,但最终总生存期分析未达到统计学显著差异。
该联合方案为既往接受PD-1或PD-L1抑制剂后疾病进展的晚期透明细胞肾细胞癌患者提供了新的口服治疗选择。治疗过程中仍需重点监测贫血、缺氧、高血压、心功能障碍、肝肾功能异常及胚胎-胎儿毒性等风险。