 400-001-9769

- 相关文章
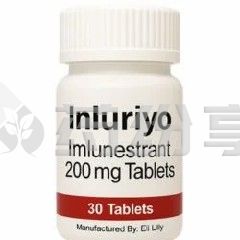
2026 年 9 月 18 日,美国食品药品监督管理局(FDA)批准依仑司群(Inluriyo)联合阿贝西利(Verzenio),用于治疗经 FDA 授权配套检测确诊的雌激素受体(ER)阳性、人表皮生长因子受体 2(HER2)阴性、携带雌激素受体 1(ESR1)突变的晚期或转移性乳腺癌成人患者。适用人群为至少接受过一线内分泌治疗后发生疾病进展的患者,依仑司群与阿贝西利两款药物均由礼来公司研发生产。
与此同时,FDA 同步批准 Guardant360 CDx 检测作为该治疗方案的伴随诊断工具,专门用于筛查存在 ESR1 突变的乳腺癌人群,以此精准筛选适合接受依仑司群联合阿贝西利治疗的患者。
本次获批的临床依据来自 EMBER-3 试验(NCT04975308),这是一项随机、开放标签、阳性对照、多中心临床试验,共纳入 874 名受试者。受试者均为既往接受过芳香化酶抑制剂单药,或是芳香化酶抑制剂联合 CDK4/6 抑制剂方案治疗的 ER 阳性、HER2 阴性局部晚期或转移性乳腺癌成人患者,符合 PARP 抑制剂使用条件的受试者被排除在研究之外。受试者按照 1:1:1 的比例随机分为三组,分别接受依仑司群单药治疗、医生选择的内分泌治疗(氟维司群或依西美坦)、依仑司群联合阿贝西利治疗。分组时,研究人员依据既往 CDK4/6 抑制剂用药史、内脏转移情况以及地域完成分层,ESR1 突变状态依靠 Guardant360 CDx 检测循环肿瘤 DNA(ctDNA)判定,检测范围限定在配体结合域内特定 ESR1 突变类型。
试验主要疗效终点为研究者依据 RECIST v1.1 标准评估的无进展生存期(PFS),对比联合方案与依仑司群单药的疗效,次要终点包含总生存期(OS)、客观缓解率(ORR)。研究结果显示,该联合方案的治疗获益仅体现在 ESR1 突变阳性人群。在 159 例 ESR1 突变患者的亚组分析中,联合疗法 PFS 风险比 HR=0.53(95% CI:0.35,0.80)。联合治疗组中位无进展生存期 11.1 个月(95% CI:7.4,13.7),依仑司群单药组中位 PFS 为 5.5 个月(95% CI:3.8,7.2);客观缓解率上,联合组 35%(95% CI:22,48),单药组 15%(95% CI:7,23)。中期分析阶段总生存期数据尚未成熟,ESR1 突变人群死亡率为 35%。
两款药物均存在明确安全风险提示。依仑司群说明书标注胚胎 - 胎儿毒性相关警示;阿贝西利用药期间,需要重点监测腹泻、中性粒细胞减少症、间质性肺病、肝毒性、静脉血栓栓塞以及胚胎 - 胎儿毒性。
在用药剂量方面,依仑司群推荐每日口服 1 次,每次 400 毫克,需空腹服用,服药时间需要满足饭前至少 2 小时或饭后 1 小时。联用的阿贝西利为每日 2 次,每次 150 毫克,进食或空腹均可,持续服药直至疾病进展,或是患者出现无法耐受的药物毒性反应。
更新于2026年9月18日
参考资料:https://www.fda.gov/drugs/resources-information-approved-drugs/fda-approves-imlunestrant-combination-abemaciclib-er-positive-her2-negative-esr1-mutated-advanced-or